← 返回往期
本页为「锂电池相关」板块(5 篇)。所有文献均经 Crossref 逐条核验,点击 DOI 可直接跳转原文。
另一板块与往期归档见
首页。
锂电池相关
锂电池相关 5 篇(醚系电解液溶剂化1 · 硫化物电解质膜1 · 负极界面与 SEI1 · 醚系高压钠电1 · 自适应离子导电粘结剂1)01
锂电 · 醚系电解液溶剂化
非对称二聚体 ADEDEE/TTE 氢键配对2 DEE : 3.2 TTE弱溶剂化 + 阴离子主导界面t(Li⁺) = 0.70Cu‖NMC811 83%/100 圈
不动盐浓度,让 TTE 与 DEE 结氢键异二聚体把溶剂化能力「借走」:无负极 Cu‖NMC811 百圈保持 83%、CE 99.70%,t(Li⁺) 由 0.58 提到 0.70
Enabling ether electrolyte for anode-free lithium metal batteries by weakening solvation power via asymmetric dimer formation
DOI 10.1016/j.nanoen.2026.112022
期刊 Nano Energy, 2026, 154, 112022 IF ≈ 16.8 | 被引 2 次
作者 Teklay Mezgebe Hagos, Chen-Wei Hsu, Yosef Nikodimos, Bereket Woldegbreal Taklu, Tripti Agnihotri, Ashok Ranjan, Kassie Nigus Shitaw, Yan Heng Wu, Yu Chun Huang, Zabish Bilew Muche, Steven Suwito, Jyh-Chiang Jiang, Wei-Nien Su, Bing Joe Hwang(共 14 位作者)
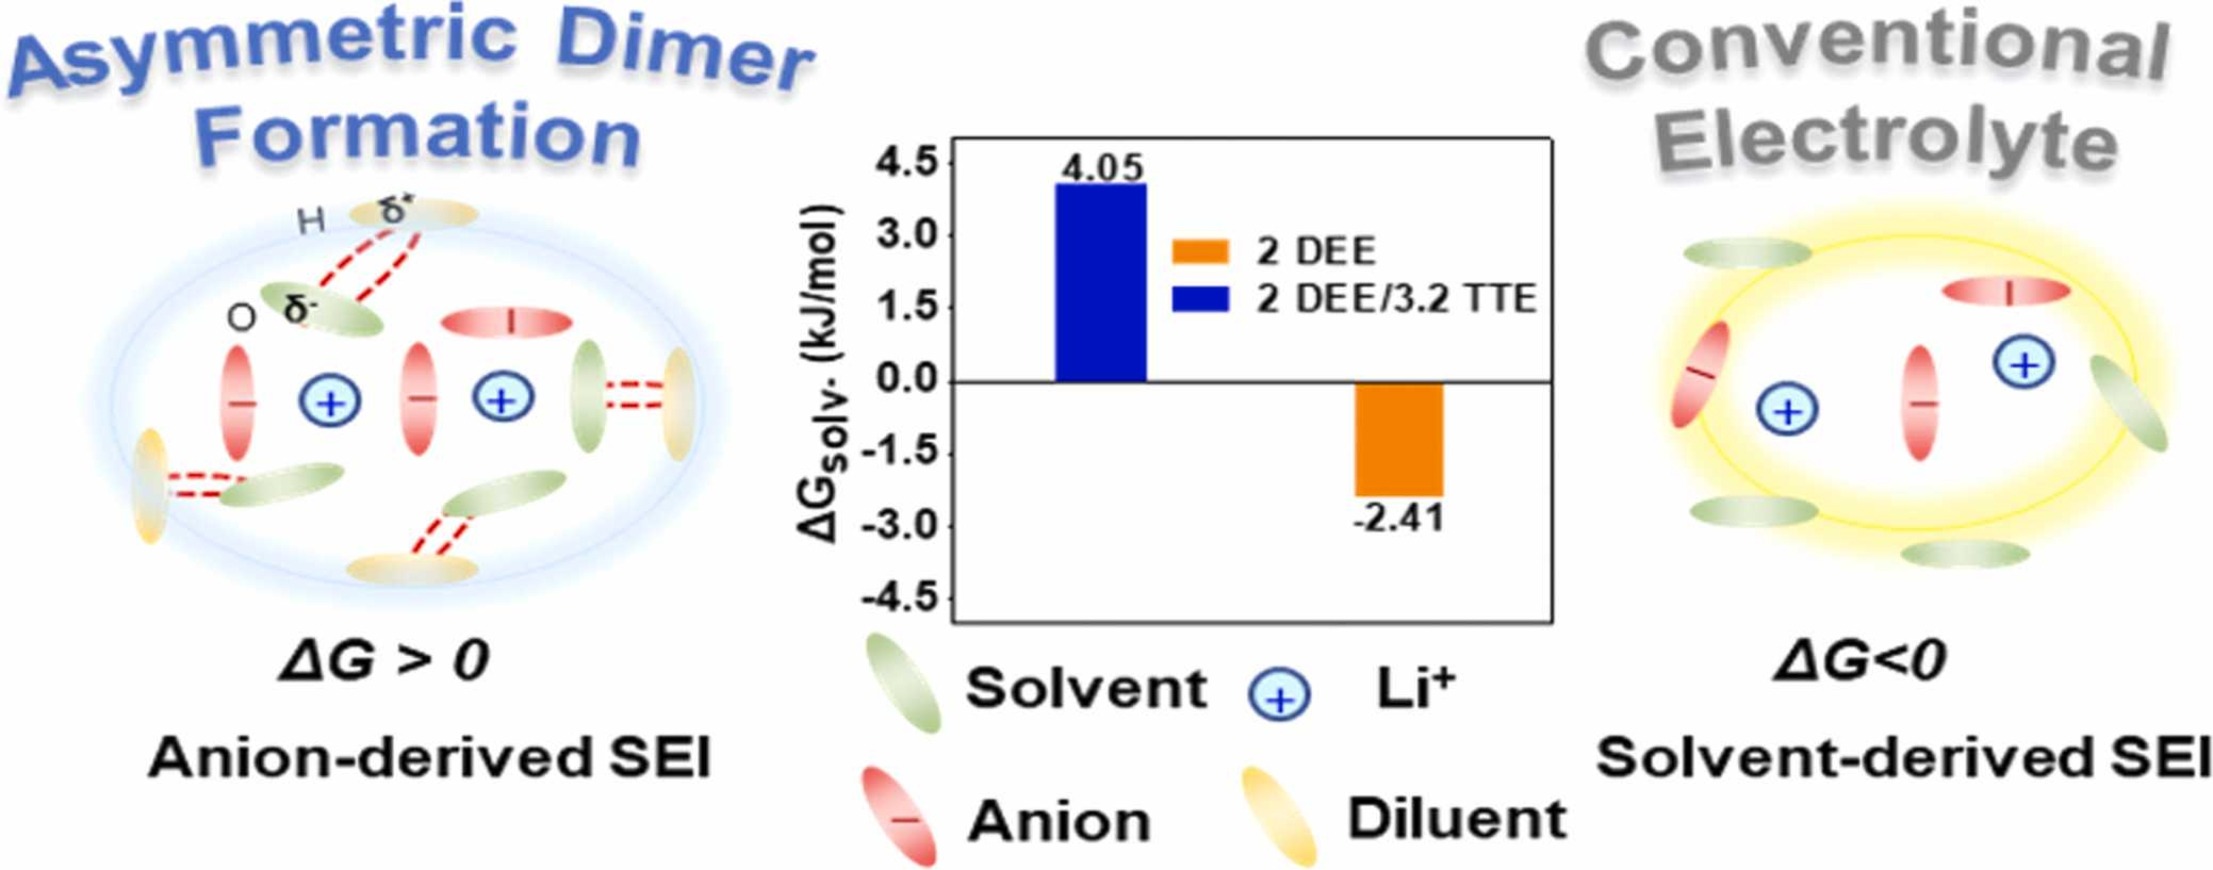
图:论文关键图(版权归原出版方,详见原文)
选题理由
无负极电池的账很好算:锂全部来自正极,任何一分子溶剂在铜侧被还原,都直接扣掉可循环的活性锂。醚系(DEE)本征抗氧化、界面干净,唯一的毛病是溶剂化太强——阴离子挤不进第一鞘,长出来的 SEI 有机成分偏多、离子导通差。行业通行的解法是把盐堆到 3 M 以上或加氟代稀释剂(LHCE),代价是黏度、浸润与成本。本文换了个很轻的杠杆:盐浓度不动,让非溶剂化的 TTE 去和 DEE 结氢键,把 DEE 的给电子能力「借走」一部分。
设计策略
核心概念叫「非对称二聚体」(asymmetric dimer):DEE 的 α-H 与 TTE 的氟/醚氧形成氢键,2 个 DEE 配 3.2 个 TTE,得到 2 DEE/3.2 TTE 配方。NMR 上 Li⁺–DEE 的去屏蔽值由 −1.05 移到 −1.03 ppm,说明 DEE 与 Li⁺ 的耦合被削弱;溶剂化能变化与阴离子–Li⁺ 缔合度同步上升,界面随之转为阴离子衍生、无机富集。验证体系为 Cu‖NMC811 无负极全电池,3.6–4.3 V。
关键结果
Li⁺ 迁移数由纯 DEE 的 0.58 提升到 0.70;Cu‖NMC811 在 0.2 mA cm⁻² 充、0.5 mA cm⁻² 放下循环 100 圈,容量保持 83%,平均库仑效率 99.70%;界面表征显示为阴离子分解主导的富无机 SEI。
读后点评
最值得抄的不是配方而是这个动作:把「稀释剂」从惰性充填物升级成氢键受体。TTE 自己不与 Li⁺ 配位,却能靠二聚体给溶剂「降活」,效果接近 LHCE 而无需把盐堆到高浓——对黏度、浸润、低温都是净收益。局限得说清楚:100 圈、0.2/0.5 mA cm⁻² 属于温和工况,无负极真正难的是 1 mA cm⁻² 以上叠加贫液(<2 g Ah⁻¹),这两项摘要都没覆盖;ΔG_solv 的写法(−2.41–4.05 kJ/mol)区间含糊,二聚体在 60 ℃ 是否解离、解离后界面是否退化,是这套机制能否上车的关键一问。可迁移:任何「想弱溶剂化又不想加氟代共溶剂」的体系(钠电醚系、硫系、硅负极)都可以先做一遍溶剂–稀释剂氢键配对筛选,比盲筛添加剂快。
02
锂电 · 硫化物电解质膜
50 µm 硫化物电解质膜PIB 惰性弹性体粘结剂PP 织物骨架无电解液 Si-C 负极应力重分配 35.5%2.5 mS cm⁻¹ / 411 MPa
50 µm 硫化物膜改用 PIB 弹性体 + PP 织物骨架:无电解液 Si-C 负极 400 圈保持 81.3%、首圈面容量 5.31 mAh cm⁻²,operando 测得应力重分配 35.5%
Enabling durable electrolyte-free silicon anode in thin sulfide electrolyte membrane-based all-solid-state lithium batteries via failure mechanism study
DOI 10.1016/j.ensm.2025.104301
期刊 Energy Storage Materials, 2025, 79, 104301 IF ≈ 18.9 | 被引 14 次
作者 Miao Ji, Dan Liu, Benben Peng, Yongjian Liu, Xingshu Liao, Deyu Qu(共 6 位作者)
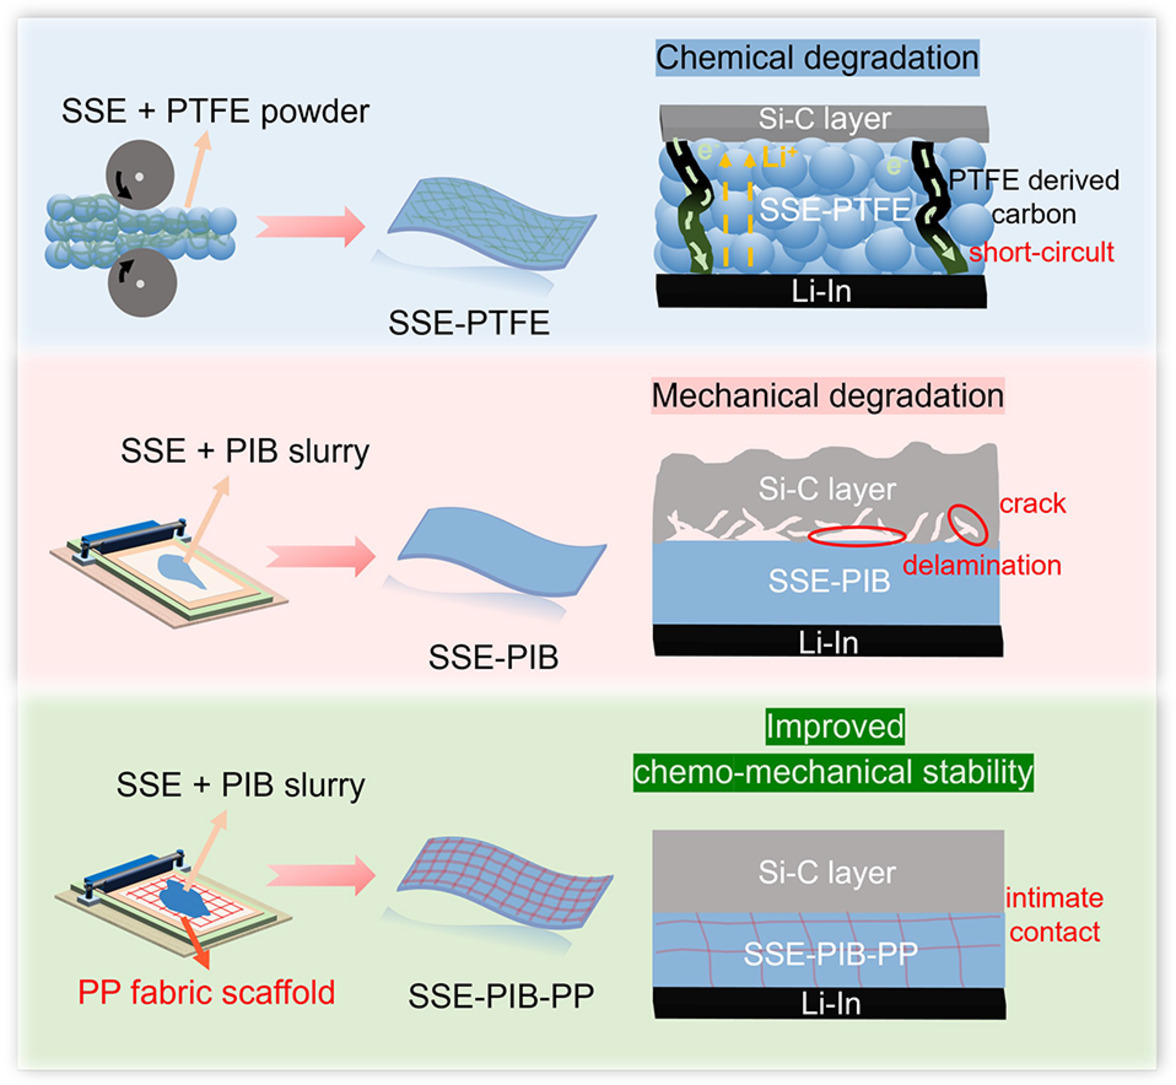
图:论文关键图(版权归原出版方,详见原文)
选题理由
硫化物全固态里,硅基负极是最诱人的容量来源,但几乎所有人都把注意力放在「硅怎么改」,很少有人回头问一句:那层只有几十微米的电解质薄膜,扛得住硅的体积变化吗?本文先做失败分析再谈方案——干法 PTFE 膜是被锂化负极化学还原而分解,湿法膜则死于应力集中导致的界面脱粘。两条失效路径分清之后,配方才有针对性。
设计策略
电解质为 Li₅.₃PS₄.₃ClBr₀.₇(Li₂S/P₂S₅/LiCl/LiBr 球磨后 500 ℃ 烧结 6 h)。对比干法(PTFE 粘结)与湿法膜的失效行为后,改用化学惰性的聚异丁烯(PIB)弹性体作粘结剂,并引入刚性 PP 织物作骨架,湿法成膜约 50 µm。Si-C 极片不加任何电解质(electrolyte-free),Si/C = 45/55 外加 1.5 wt% SWCNT;用 operando 压力监测把「膜替电极吃掉了多少应力」量化出来。
关键结果
SSE-PIB-PP 复合膜:模量 411 MPa、拉伸强度 34.7 MPa、离子电导 2.5 mS cm⁻¹(厚度约 50 µm,对比冷压片约 800 µm)。operando 显示该膜在硅体积波动中重新分配了约 35.5% 的内应力。Li-In|膜|Si-C 半电池 0.1C 下 400 圈(逾 200 天)保持 81.3%,首圈脱锂面容量 5.31 mAh cm⁻²(载量 7.63 mg cm⁻²);1C 下 550 圈保持 81.4%;Si-C|膜|LiCoO₂ 全电池在正极载量 19.51 mg cm⁻² 下仍可稳定循环。
读后点评
方法论价值大于数字:先把两条失效路径拆开、再针对主导机制做力学设计,比试配方高效得多。对做粘结剂的读者有个直接呼应——PTFE 在硫化物膜里被锂化负极还原,与今天干法板块那篇「酪胺抬 LUMO」是同一个化学问题的两面:一个换掉粘结剂,一个改变粘结剂的电子结构。局限:半电池用 Li-In 作参比,电压窗口与真实全电池不同;0.1C、400 圈节奏偏慢,快充下的应力累积没测;PIB 本身不导离子,2.5 mS cm⁻¹ 靠的是连续硫化物相,PIB 的分布是否真做到「不阻断」需要看截面形貌;PP 织物增加厚度与成本,50 µm 已接近极限,再薄就未必撑得住 5.31 mAh cm⁻² 的面容量。
03
锂电 · 负极界面与 SEI
Li-Sr-N 复合负极机械辊压成膜LiSrN/Li₃N/Li₂₃Sr₆ 异质界面FEC 选择性吸附Li₃N/LiF/SrF₂ 三相 SEI1 mA cm⁻² 1000 圈
把 Sr₃N₂ 辊压进锂箔造出 LiSrN/Li₃N/Li₂₃Sr₆ 异质界面,选择性「钓」来 FEC 原位长成 Li₃N/LiF/SrF₂ 混合 SEI:对称电池 1000 圈,NCM95(18 mg cm⁻²)百圈保持 89.6%
In Situ Construction of Inorganic-Rich Solid Electrolyte Interphase via Selective Anode-Electrolyte Interactions Enabling Stable Lithium Metal Batteries
DOI 10.1002/adfm.202520120
期刊 Advanced Functional Materials, 2026, 36(11), e20120 IF ≈ 18.5 | 被引 8 次
作者 Xinxin Wang, Qin Chen, Siwei Gui, Zihan Zhang, Zhuo Chen, Peng Ouyang, Changhui Ke, Kai Cheng, Xiangrui Duan, Junhong Wei, Yongming Sun, Hui Yang(共 12 位作者)
选题理由
锂金属负极的 SEI 被讨论了十几年,主流做法几乎都在液相里找答案:换盐、换溶剂、加添加剂。本文换了个入口——不改电解液,改锂箔本身,在金属表面预先铺一层含 Sr、N 的异质结构,用它去「指挥」电解液里的 FEC 在哪里、以什么方式分解。从「设计液相」转到「设计固相模板」,对做界面的人是一个挺提气的思路。
设计策略
将 Sr₃N₂ 粉与锂箔机械辊压,表面生成 LiSrN/Li₃N/Li₂₃Sr₆/Li 多层异质界面。DFT 与谱学结果显示该表面对 FEC 有选择性相互作用:FEC 优先在此处富集并分解,原位长出 Li₃N/LiF/SrF₂ 三相 SEI——Li₃N 提供高离子导、LiF 保证电子绝缘与宽禁带、SrF₂ 补热力学稳定性,三者互补单一组分膜的短板。电解液为常规碳酸酯体系,未做特殊配方。
关键结果
LSN||LSN 对称电池在 1 mA cm⁻²、1 mAh cm⁻² 的碳酸酯电解液中稳定循环 1000 圈;NCM95||LSN 全电池在约 18 mg cm⁻² 超高载量下,1.0C(214 mA g⁻¹)循环 100 圈容量保持 89.6%;软包电池亦有相应验证。
读后点评
「用负极表面化学去选择性催化某个添加剂分解」这一招可以直接迁移:不一定要换盐换溶剂,只要在界面提供对 FEC 亲和更强的位点,就能把 SEI 组成掰向无机富集——本质上是把配方问题降维成表面位点问题。它与今天干法板块「添加剂抬 PTFE 的 LUMO」构成同一种「界面催化的配方学」。局限也明显:Sr₃N₂ 对水分极敏感,辊压均匀性与规模化是真门槛,实验室小片能做到不等于卷对卷能做;1000 圈对应 1 mA cm⁻² 属中等工况,3 mA cm⁻² 以上的表现未知;改性层会增加锂箔厚度、摊薄能量密度,而 89.6%/100 圈的 NCM95 只跑到 1C,长循环与产气仍是空白。
04
锂电 · 醚系高压钠电
醚系电解液预还原构建 CEI无机主导界面窗口 3.9 → 4.5 V5C 4000 圈 86.2%NVPF‖Na
不换溶剂、只做一次「预还原」:把醚系电解液的氧化稳定窗口从 3.9 V 推到 4.5 V,NVPF‖Na 在 5C 下 4000 圈仍保持 86.2%
Extending Ether-Based Electrolyte toward High-Voltage Sodium Batteries via Reduction-Derived Cathode–Electrolyte Interphase Engineering
DOI 10.1021/acsenergylett.6c00378
期刊 ACS Energy Letters, 2026, 11(8), 5301-5310 IF ≈ 22.0 | 被引 0 次
作者 Suwan Lu, Zhicheng Wang, Guochao Sun, Yang Liu, Jiangyan Xue, Haiyang Zhang, Shiqi Zhang, Haifeng Tu, Lingwang Liu, Yiwen Gao, Chenfeng Ding, Jingjing Xu, Hong Li, Xiaodong Wu(共 14 位作者)
选题理由
醚系电解液在钠电里被寄予厚望——成本低、低温好、对硬碳和钠金属都友好,唯独氧化窗口卡在 3.9 V 左右,一到高压正极就分解。常规办法是改溶剂(换成氟代醚或腈类),把醚的好处一起丢掉。本文提了个反直觉的方案:不动溶剂,先在低压下让电解液「预还原」出一层无机主导的 CEI,再拿这层膜去撑高压——用一次预循环,换一个 0.6 V 的窗口。
设计策略
预还原策略:在装配后先施加还原条件,使电解液在正极表面优先分解生成无机主导(富 NaF 类)的 CEI;随后升温/升压循环时,CEI 中的有机组分以气体形式氧化逸出而不污染电解液,留下的是稳定的无机骨架。整个过程不改溶剂配比、不加高压添加剂,靠「先建膜、后上压」的顺序把界面与体相解耦。
关键结果
醚系电解液的氧化稳定窗口由 3.9 V 提升至 4.5 V(vs Na⁺/Na);NVPF‖Na 电池库仑效率与倍率能力显著改善,5C 下循环 4000 圈容量保持 86.2%;表征证实有机组分最终以产气方式氧化移除,未造成电解液污染。
读后点评
这篇最有意思的地方是把「界面工程」从配方层面挪到了时序层面:同一瓶电解液,先还原成膜再上高压,结果完全不同。这提示我们,很多被判定为「窗口不够」的体系,问题可能不在热力学窗口而在首次成膜的动力学路径——值得拿现有体系复核一遍。局限:4.5 V 是对钠电而言的高压,但 NVPF 的比能量与层状氧化物差一档,这套策略在 O3 型高镍钠正极上是否同样有效未验证;4000 圈/5C 很漂亮,却是在相对温和的面载量与充足电解液下取得,贫液与厚电极下的产气行为才是工程判据;预还原需要额外的工艺步骤与设备,产线兼容性有待评估。
05
锂电 · 自适应离子导电粘结剂
去质子化驱动自组装PEA/PAA 双网络‑NH₃⁺/‑COO⁻ 静电键醚链导 Li⁺剪切粘附 5.12 MPaNCM811/Si/C 软包
用多醚胺把 PAA 的羧基「去质子化」:静电+氢键双网络自组装成离子导电自适应粘结剂,剪切粘附 5.12 MPa,硅基极片与 NCM811/Si/C 软包均可长循环
Deprotonation-driven dynamic self-assembly enables an ion-conductive self-adapting binder for lithium-ion batteries
DOI 10.1016/j.nanoen.2025.111509
期刊 Nano Energy, 2025, 146, 111509 IF ≈ 16.8 | 被引 7 次
作者 Hongyu Xia, Bei Liu, Yijiang Liu, Duanguang Yang, Huaming Li, Tongye Wei, Mei Yang(共 7 位作者)
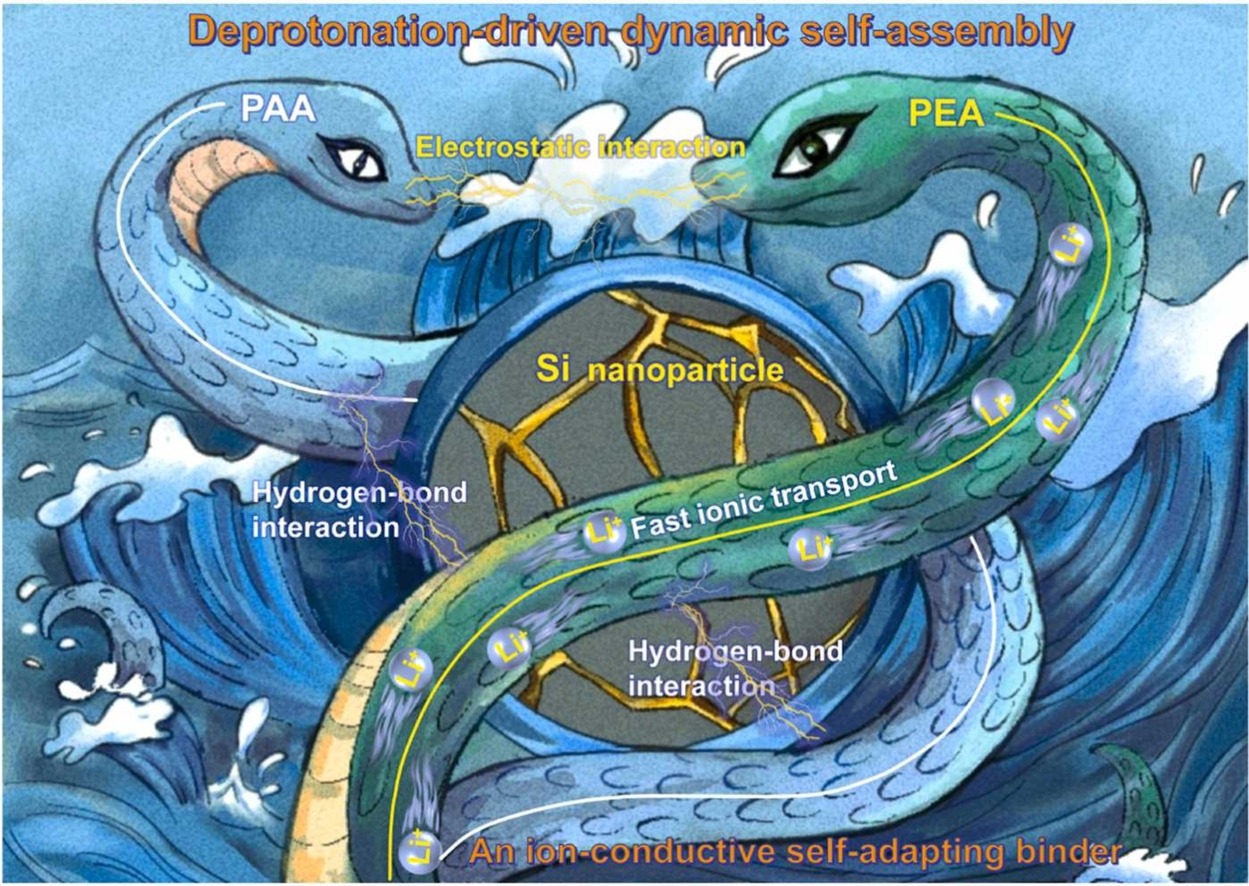
图:论文关键图(版权归原出版方,详见原文)
选题理由
硅负极粘结剂这些年的主线是「加交联、加氢键、加自愈」,本质上都在提高内聚强度,代价往往是链段被钉死、离子传输变差。本文换了个起点:不先设计交联,而是先用碱性多醚胺把 PAA 的羧基部分去质子化,让链从卷曲变伸展——链一伸展,静电与氢键才可能在正确的位置上自组装成三维网络,同时醚链天然给 Li⁺ 留了通路。这是「先改构象、后成网络」的顺序,而不是反过来。
设计策略
去质子化试剂选聚醚胺(PEA):其胺基夺取 PAA 羧基的质子,生成 ‑NH₃⁺/‑COO⁻ 离子对,形成静电交联;剩余羧基与醚氧之间再补一层氢键,构成动态可逆的三维网络。PEA 的可旋转醚链既做柔性骨架,又能与 Li⁺ 配位,形成连续的离子传输通道——粘附与导离子第一次不必二选一。
关键结果
PEA/PAA 粘结剂的剪切粘附强度达 5.12 MPa,同时室温保持较高 Li⁺ 电导(摘要未给具体数值);硅基极片、NCM811/Si/C 全扣电池与全软包电池均表现出更高的容量与长循环稳定性,软包层面的验证说明其可加工性已跨过扣电阶段。
读后点评
最值得记的是那个次序:先去质子化把链拉直,再让静电/氢键在伸展构象上成网。很多人做 PAA 体系时先加交联剂,结果链段被锁在卷曲状态,粘附上去了、离子通道却堵了——这篇提醒我们,聚合物的构象是比交联密度更上游的变量。局限:摘要只给了 5.12 MPa 与「长循环稳定」,没有容量保持率、圈数、面载量与 N/P 比,这些数字必须回正文核对才能判断它离实用多远;PEA 是亲水多醚胺,在高湿环境与高电位正极侧的稳定性未交代;水系粘结剂在干法工艺里并不适用,读者要分清它服务的是湿法硅负极路线。
编辑手记 · 锂电池相关
今天锂电这五篇,共同的动作是把「界面」从成分问题改写成另外两种问题:时间和模板。第一篇用时间之外的另一条路:不动盐浓度,让非溶剂化的 TTE 与 DEE 结氢键二聚体,把溶剂的给电子能力借走,溶剂化能降下来、阴离子才进得了第一鞘,无负极 Cu‖NMC811 因此做到 100 圈 83%、CE 99.70%。第二篇把界面挪到了固相:50 µm 硫化物膜用惰性 PIB 加 PP 织物做骨架,operando 量出它替硅负极吃掉了 35.5% 的应力,无电解液 Si-C 极片 400 圈保持 81.3%——薄膜不是被动隔膜,它是力学构件。第三篇干脆把 SEI 的生成交给固体模板:辊压出来的 LiSrN/Li₃N/Li₂₃Sr₆ 界面选择性地把 FEC 钓过来分解,长出 Li₃N/LiF/SrF₂ 三相膜,18 mg cm⁻² 的 NCM95 百圈 89.6%。第四篇用的是时序:先预还原建一层无机 CEI,再上高压,醚系窗口从 3.9 V 撑到 4.5 V,5C 四千圈 86.2%。第五篇则回到聚合物本身——先去质子化把 PAA 链拉直,静电与氢键才有地方自组装,粘附 5.12 MPa 与离子通道同时拿到。五篇读下来,一个判断越来越清楚:新分子越来越难找,但对「什么时候成膜、在哪成膜、以什么构象成膜」的控制,还有大量便宜的空间。
一条提醒 本页文献全部来自 Crossref 的真实元数据,DOI 可直接解析。IF 为 2024 JCR 约值。
摘要级信息不等于全文细节——面容量、N/P 比、电解液用量等边界条件请回原文核对。
部分出版商(Wiley/ACS)页面有防爬限制,个别条目暂缺配图。